干细胞治疗作为再生医学的核心,其临床转化与产业化进程正在全球范围内加速。然而,从科研走向临床应用的关键一跃,高度依赖于一个高度可控、标准化且合规的生产环境——干细胞制备实验室。行业普遍面临的痛点在于,许多筹建中的实验室在初期规划时未能充分理解其与普通生物实验室的本质差异,导致在工艺布局、环境控制或合规性上存在先天缺陷,后期改造代价高昂,甚至影响细胞产品的质量与报批。基于森培环境10余年在生物医药净化工程领域的交付经验,我们发现,一个成功的干细胞实验室项目,其根基在于将严苛的生物学要求精准转化为可落地、可验证的工程参数体系。
干细胞制备实验室的基础标准与核心概念
干细胞制备实验室,是进行干细胞采集、分离、扩增、诱导分化、冻存及制剂制备等全流程操作的特定场所。其根本目标是保障干细胞制剂的质量可控性、安全性和有效性。这决定了其设计建造必须遵循一套远高于普通实验室的复合型标准体系。
在监管框架上,实验室需同时满足药品生产质量管理规范(GMP)和生物安全实验室的相关要求。国家卫健委与原食品药品监管总局联合发布的《干细胞制剂质量控制及临床前研究指导原则(试行)》是核心纲领文件,明确要求制备过程应在符合GMP要求的基础上执行。同时,《生物医学新技术临床研究和临床转化应用管理条例》进一步强化了全链条监管,将实验室的硬件合规性与数据可追溯性提升到了战略高度。
在具体工程标准方面,一套完整的干细胞实验室设计需整合以下关键规范:GB 50457《医药工业洁净厂房设计标准》是洁净环境设计的母规;GB 19489《实验室 生物安全通用要求》和GB 50346《生物安全实验室建筑技术规范》规定了生物风险防控的底线。
核心参数解析:洁净度等级与环境控制
环境控制是干细胞制备实验室的灵魂,其核心在于对微生物和悬浮粒子的极致管控,以防止外源污染和交叉污染。这种控制并非单一指标,而是洁净度、压差、温湿度与气流的综合耦合。
干细胞制备实验室核心洁净度等级与适用区域
| 洁净度等级 | 工作区背景要求 | 局部保护要求 | 主要适用功能区域 | 关键控制参数(示例) |
|---|---|---|---|---|
| A级 | 通常作为B级背景下的局部层流 | 单向流生物安全柜/无菌隔离器 | 细胞操作、开瓶、加液、灌装等高风险敞口操作 | 风速:0.36~0.54 m/s;悬浮粒子≥0.5μm:≤3,520/m³ |
| B级 | 静态、动态均需严格达标 | 背景环境用于A级区支持 | 细胞培养室、组织构建室等核心制备区 | 悬浮粒子≥0.5μm:静态≤3,520/m³;浮游菌:动态<10 CFU/m³(A级<1) |
| C级 | 静态达标,动态监控 | 背景环境用于较低风险操作 | 细胞分离准备室、配液间、无菌检测背景区 | 悬浮粒子≥0.5μm:静态≤352,000/m³;浮游菌:动态≤100 CFU/m³ |
| D级 | 基础洁净环境 | —— | 更衣缓冲、洁具间、外清暂存区 | 悬浮粒子≥0.5μm:静态≤3,520,000/m³;浮游菌:动态≤200 CFU/m³ |
表格数据参考:森培环境工程标准化实验室基于GB 50457、GMP无菌附录及行业实践的参数整合
如表所示,一个典型的制备流程往往需要穿越D级至B+A级多个洁净级别。例如,高风险细胞分选与扩增换液必须在B级背景下的II级生物安全柜或无菌隔离器(局部A级)内完成。
功能分区与工艺布局的逻辑
干细胞制备实验室的平面布局绝非房间的简单排列,而是必须严格遵循“单向流”的工艺逻辑,明确区分人员、物料、样本和废弃物的流动路径,杜绝交叉污染。
实验室通常划分为洁净生产区、质控检验区(含PCR核酸检测、微生物限度与内毒素检测)与辅助支持区。核心洁净区需包含但不限于以下功能模块:样本接收缓冲间、组织样本前处理室(进行初始组织的修剪、酶解消化)、核心细胞分离与培养室(多批次并行时建议设独立培养单元并配气闸隔离)、制剂配制灌装室及程序降温液氮冻存间。
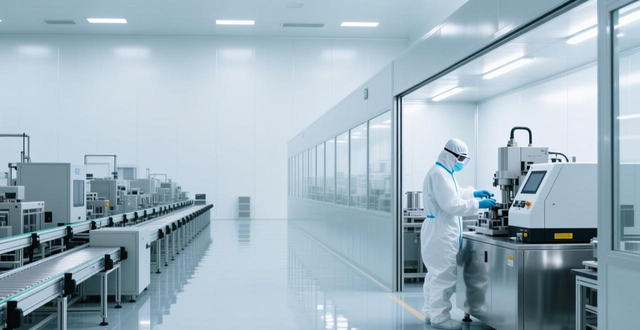
森培标准化施工流程特别强调“人物分流、污物专用出口”原则:人员必须经过“换鞋→一更→二更→气锁缓冲”的压差递进流程进入B级核心区;无菌耗材与试剂则须经外清拆包后,通过互锁自净传递窗或VHP过氧化氢灭菌传递舱进入核心制备间,而医疗废弃物必须经专用双扉脉动真空灭菌柜或密闭污物传递窗单向移出。
工程实施中的关键系统考量
-
空气净化与空调系统:这是能耗最大、也最核心的系统。除了要实现温湿度(常控20~24℃、45%~60%RH)、压差梯度(相邻不同级别≥10Pa)和洁净度控制外,系统还必须防止不同批次或阳性样本交叉污染。建议核心B级区采用全新风或独立空调箱(MAU+AHU+末端HEPA),并配置II级B2生物安全柜排风与送风变频联锁控制。
-
纯水与特气系统:细胞培养及器具终淋对纯化水、注射用水要求极高,分配管路需采用316L卫生级不锈钢(内壁电解抛光Ra≤0.4μm)并执行巴氏或纯蒸汽循环消毒,防止生物膜形成。二氧化碳(CO₂)与液氮集中供气管路须采用BA/EP级不锈钢管,并在液氮存储间装设低氧浓度声光报警与事故强排风联锁。
-
监控与信息化系统:现代化的干细胞实验室必须满足数据完整性审计追踪要求。应部署环境参数在线监控系统(EMS),实时连续监测并记录A/B级悬浮粒子、房间静压差、培养箱及液氮罐温湿度等关键数据,超限分级声光报警。
不同行业场景的适配与成本效益权衡
干细胞实验室的建设标准需与其申报路径紧密匹配,投资策略也应随之调整:
对于从事干细胞新药研发与IND/NDA注册申报(遵循CGT药物路线)的企业,实验室必须严格按现行药品GMP无菌附录标准建设,这意味着在空调系统冗余、在线粒子连续监测、VHP空间灭菌兼容性(采用不锈钢或耐腐玻镁复合板材)及全套3Q验证文件体系上必须一次配齐。
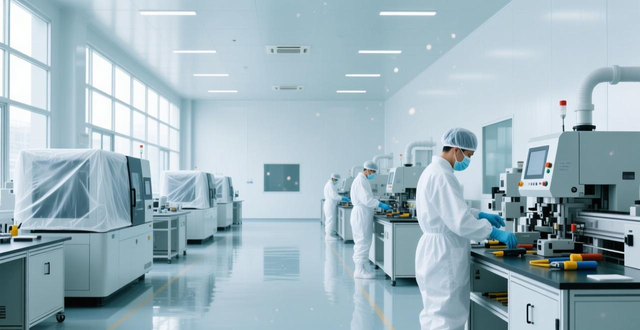
对于三甲医院内部的临床转化研究备案平台,在符合《干细胞临床研究管理办法》及备案核查要点基础上,可采用多套独立微型B+A制备单元模块化排布,兼顾多课题分时运行与停机熏蒸隔离。
而对于区域细胞制备中心或综合细胞库,规模化、密闭化与能耗控制成为关键。这促使工艺向封闭式自动化细胞制备工作站或无菌隔离器升级——通过在C级洁净背景下部署密闭式A级隔离器,可大幅缩减高能耗B级面积,降低长期运行电费与人员污染风险。
未来趋势与合规前瞻
干细胞实验室的建设理念正在发生深刻变革。首先,“密闭化”与“数字化”已成为明确方向,EMS环境监测数据与批次电子记录(EBR)深度打通,正在贯穿从供者样本接收、扩增培养到冷链放行的全生命周期。
其次,监管合规的动态性要求实验室预留柔性扩展余量。无论是临床研究转化条例的执行,还是CGT细胞治疗指南对污染控制策略(CCS)的强化,都要求厂房在初期设计时预留机电管廊、VHP熏蒸接口与压差调控裕度。通过采用直流EC低噪节能风机、热管能量回收及无死角装配式围护系统,才能在严守生物安全与无菌底线的前提下降低全生命周期成本,形成真正支撑临床转化的可靠受控环境。
干细胞制备实验室筹建核查清单
- 锁定申报路径与背景级别:开工前明确项目走医院临床备案还是IND药物申报路线,据此敲定核心操作采用“B级背景+生物安全柜”还是“C级背景+无菌隔离器+VHP传递舱”。
- 核查排风联锁与防倒灌设计:涉及II级B2全排型生物安全柜与液氮冻存间时,必须提前校核新风补风量、变风量阀响应时间(≤3s)及低氧强排风联锁。
- 前置锁定第三方CMA与GMP验证交付:将高效过滤器PAO原位检漏、气流流型烟雾录像、自净时间及第三方洁净室综合性能检测与3Q验证写入总包技术协议。
延伸阅读与关联方案